
Le syndrome d’Usher associe une surdité d’origine génétique et une rétinite pigmentaire progressive, et se manifeste sous trois formes cliniques avec des évolutions très différentes. Le diagnostic repose sur les signes cliniques, l’électrorétinogramme et le test génétique, et la prise en charge combine aides auditives ou implants, rééducation visuelle et accompagnement pluridisciplinaire.
Pourquoi il est important d’agir tôt
Une intervention précoce change souvent le parcours d’un enfant concerné. En traitant la perte auditive rapidement on favorise l’acquisition du langage et l’autonomie scolaire, tandis qu’un suivi ophtalmologique régulier permet de détecter précocement une rétinite pigmentaire avant l’apparition des symptômes fonctionnels. Le syndrome d’Usher n’a pas de traitement curatif connu à ce jour, mais des mesures adaptées améliorent significativement la qualité de vie.
Comment reconnaître les premiers signes chez un bébé ou un enfant ?
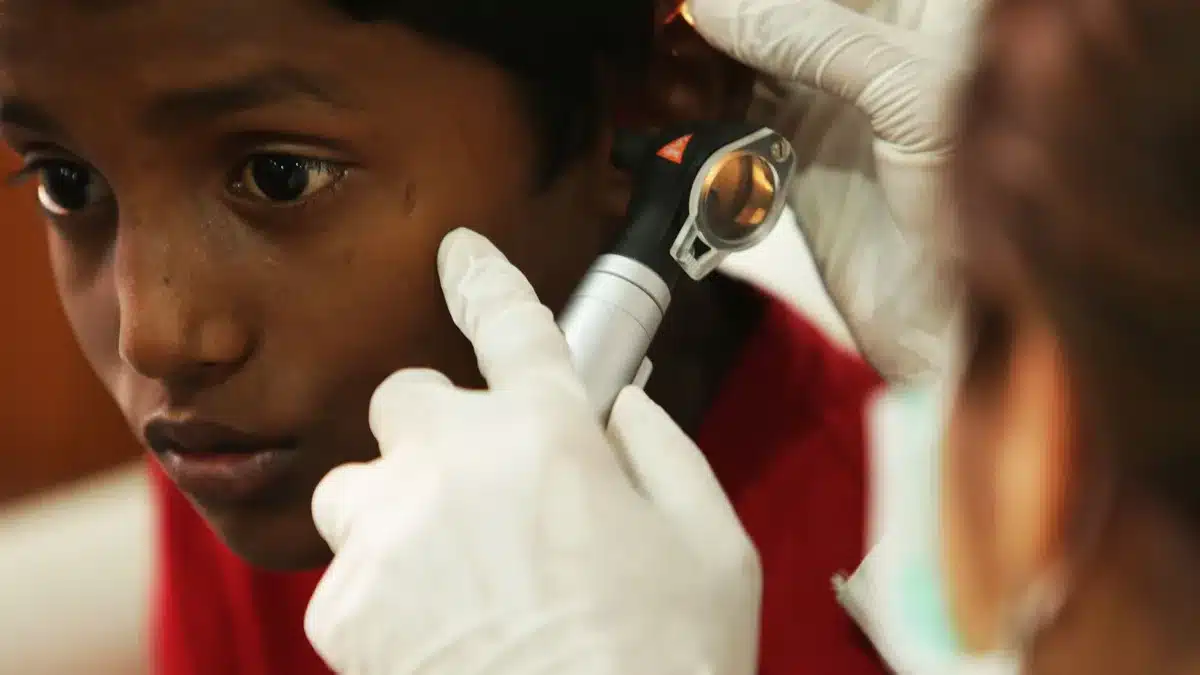
Les premiers indices sont le plus souvent auditifs. Chez les nourrissons, l’absence de réaction aux bruits, le manque de localisation du son ou un retard dans l’apparition des premiers mots doivent alerter. Dans la forme la plus sévère, des troubles de l’équilibre peuvent retarder la marche et l’enfant peut s’asseoir ou marcher plus tard que prévu.
Les troubles visuels surviennent généralement après la surdité. Dans le type 1, l’héméralopie se manifeste parfois avant l’âge de 10 ans et la vision périphérique se réduit progressivement, conduisant à une vision en tunnel. Il est fréquent que ces signes soient d’abord interprétés comme de la timidité ou une maladresse, d’où le risque de retard diagnostique.
Différences pratiques entre les trois formes
- Type 1 Présence d’une surdité profonde dès la naissance, troubles vestibulaires marqués et rétinite pigmentaire précoce souvent avant l’adolescence.
- Type 2 Surdité congénitale modérée à sévère avec équilibre généralement préservé et apparition ultérieure de la rétinite pigmentaire.
- Type 3 Forme rare avec audition normale à la naissance puis dégradation progressive de l’audition et des troubles visuels qui surviennent plus tard, évolution très variable.
Quelles options thérapeutiques et d’accompagnement sont utiles ?
Il n’existe pas de cure définitive mais plusieurs solutions pratiques améliorent le quotidien. Pour la surdité, le choix entre aides auditives et implant cochléaire dépend du type et de la sévérité. Les implants cochléaires sont souvent préconisés dans les formes profondes car ils stimulent directement le nerf auditif, tandis que les appareils auditifs conventionnels peuvent suffire dans d’autres cas.
Pour la vision, la rééducation basse vision et les instructeurs en locomotion aident à conserver l’autonomie ; des verres filtrants ou des aides optiques peuvent améliorer les contrastes et réduire l’éblouissement. Certaines équipes évoquent l’utilisation de vitamine A pour ralentir l’évolution de la rétinite pigmentaire, mais son efficacité fait l’objet de débats et doit être discutée avec un ophtalmologue.
L’accompagnement pluridisciplinaire inclut orthophonie pour l’apprentissage du langage, ergothérapie pour l’autonomie quotidienne et soutien psychologique pour gérer l’impact émotionnel de la maladie. En France des structures spécialisées proposent des ressources et un accompagnement administratif pour les démarches MDPH.
Erreurs fréquentes et conseils pratiques pour les familles
Un piège courant est d’attendre que les problèmes visuels soient avérés avant de demander un suivi ophtalmologique approfondi. Or l’électrorétinogramme peut révéler une atteinte avant les symptômes visibles. Autre erreur : retarder la consultation pour une audition supposée « légère » alors que l’appareillage ou l’implant précoce optimise le développement du langage.
Conseils concrets : demandez une évaluation audiologique et ophtalmologique dès que la surdité congénitale est suspectée, cherchez un bilan génétique pour confirmer le diagnostic et bénéficier d’un conseil familial, et constituez une équipe de soins multidisciplinaire. Ne commencez aucun traitement (par exemple suppléments) sans avis médical spécialisé.
FAQ
Le syndrome d’Usher est-il héréditaire ?
Oui il s’agit le plus souvent d’une maladie génétique transmise selon un mode autosomique récessif. Cela signifie que l’enfant est atteint s’il hérite de deux copies défectueuses d’un gène, une de chaque parent, qui sont souvent porteurs sains.
Un implant cochléaire rendra-t-il l’audition normale ?
L’implant peut restaurer une perception auditive suffisante pour la communication chez de nombreux patients, notamment dans les formes profondes, mais il ne garantit pas une audition « normale ». Les résultats varient selon l’âge de la pose, la rééducation et la physiologie individuelle.
Quand faut-il demander un test génétique ?
Le test génétique est indiqué dès que le tableau clinique suggère un syndrome d’Usher (surdité bilatérale associée à des signes visuels ou des troubles vestibulaires). Il confirme le diagnostic et aide au conseil génétique pour la famille.
Peut-on ralentir la rétinite pigmentaire ?
Il n’existe pas de traitement garanti pour arrêter la dégénérescence. Certaines approches sont proposées pour tenter de ralentir l’évolution mais leur efficacité reste discutée et doit être évaluée par un ophtalmologue spécialisé.
Articles similaires
- Signes, diagnostic et traitement du neurinome de l’acoustique
- Guérison et gestion de la surdité brusque
- Hantavirus en 2026 : symptômes, évolution et signes à surveiller
- Troubles de l’audition : quand faut-il agir ?
- Améliorer son audition : exercices, habitudes et conseils

Alexandre Lemarchand est passionné par les innovations en matière de santé auditive. Expert en bien-être et santé, il met à profit ses connaissances pour proposer des conseils pratiques et accessibles.

